有机双自由基含有两个相互作用的未成对电子自旋,在有机自旋电子学、有机电子学和量子信息等领域具有应用潜力,其磁学性质与自旋之间的耦合密切相关。因此,利用外界刺激动态调节自旋相互作用一直受到关注。然而,双自由基的反应活性通常较高,相关分子的合成也具有挑战性,将调控中心直接引入自旋耦合路径仍然困难。如何在分子结构中建立可响应外界刺激的自旋耦合路径,仍是实现磁耦合调控的关键问题。
针对这一挑战,william威廉中文官网裴坚/王婕妤团队报道了一种可通过配位调节自旋耦合的含硼双自由基双阳离子。该工作的出发点是通过配位直接控制自旋耦合路径,将三配位硼嵌入两个自旋源之间,使其成为可通过配位调节的反铁磁耦合单元。按照这一设计,未配位时双自由基通过硼的反铁磁耦合预计占主导;硼原子的配位则将削弱这一反铁磁耦合。研究人员据此设计、合成并表征了目标分子12+·2[SbF6]–及其乙腈加合物[1·MeCN]2+·2[SbF6]–两种双自由基(图1)。
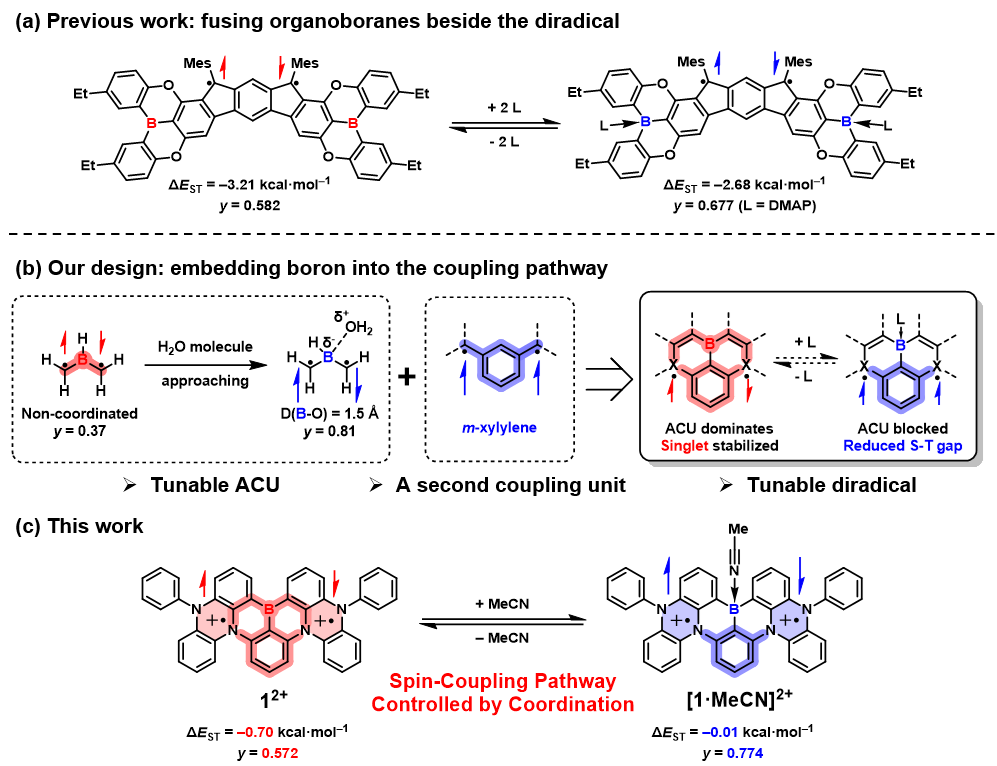
图1:配位调控自旋耦合分子的设计思路。(a) 此前已有研究通过位于主要耦合骨架外围的硼中心的配位来调节双自由基特征。(b) 本工作的设计。(c)目标分子12+及其乙腈配位产物[1·MeCN]2+。
单晶X射线衍射(sXRD)、超导量子干涉仪(SQUID)磁性测量、连续波电子顺磁共振波谱(cw-EPR)及理论计算表明,乙腈配位削弱了双自由基经硼中心的反铁磁耦合作用。未配位物种12+的硼为平面三配位构型,其硼-碳键长与电中性前体1中的键长几乎相同;而在配位后硼原子转变为四面体构型,三条硼碳键均显著变长。12+具有单线态基态,其单线态-三线态能级差ΔEST为–0.70 kcal·mol–1,通过零场分裂参数拟合得到的自旋平均间距为7.95 Å;配位后ΔEST则变为–0.01 kcal·mol–1,单线态与三线态几乎简并,且自旋平均间距缩短为7.67 Å。以上结果表明,位于双自由基耦合路径上的硼原子的配位有效削弱了通过硼原子的反铁磁耦合,且配位改变了自旋分布,实现了对自旋耦合路径的控制,与设计预期相符。
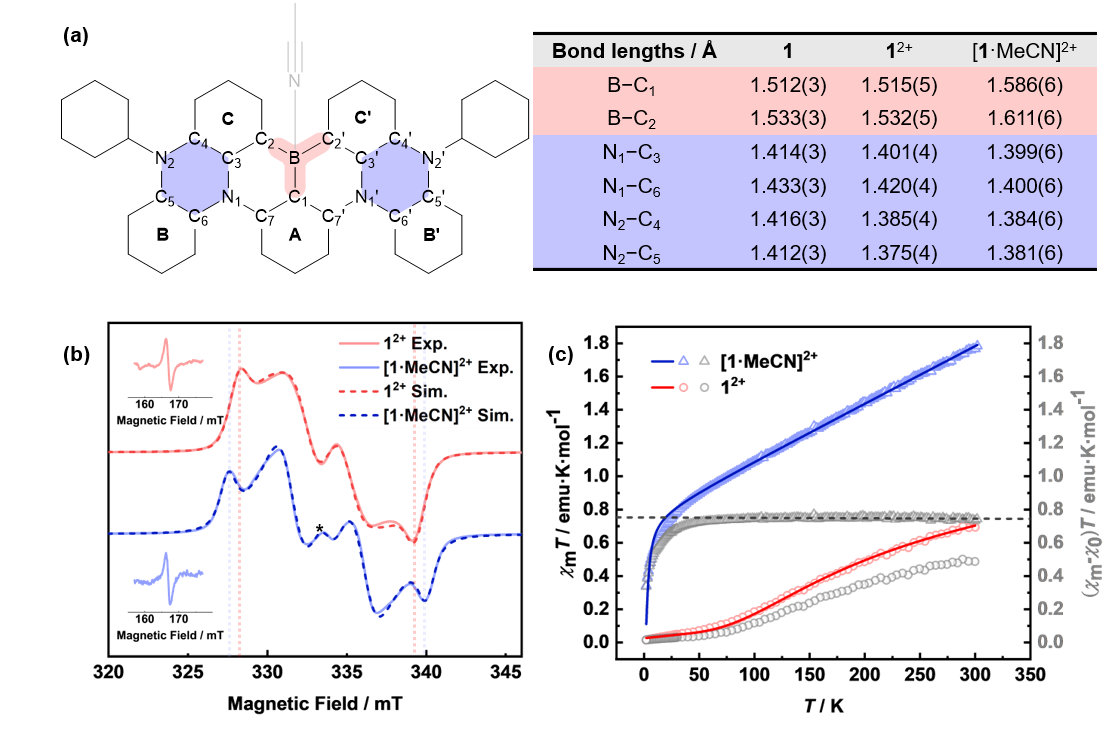
图2:1、12+·2[SbF6]–和[1·MeCN]2+·2[SbF6]–的表征结果。(a) sXRD解析得到各物种的键长信息。(b) cw-EPR谱图。(c) SQUID磁性测量获得的变温磁化率曲线。
该研究表明,将可配位的硼中心直接嵌入自旋耦合路径,可以通过化学配位调控有机双自由基的磁耦合。这一结果验证了该思路用于构筑配位响应型双自由基的可行性。
该研究得到北京市自然科学基金和国家自然科学基金资助,以及北京大学高性能计算平台的支持。该研究近期以封面论文形式发表于《德国应用化学》(Angewandte Chemie International Edition),论文第一作者为william威廉中文官网本科毕业生蔡鑫榆,通讯作者为王婕妤研究员、裴坚教授,该工作的合作者包括博士生王一涵、博士生卜俊飞、孙荣博士、王炳武教授和姚泽凡副研究员。
论文信息:
Coordination-Triggered Coupling-Pathway Control in Organic Diradical Cations
Xin-Yu Cai, Yi-Han Wang, Jun-Fei Bu, Rong Sun, Bing-Wu Wang, Ze-Fan Yao, Jie-Yu Wang*, Jian Pei*. Angewandte Chemie International Edition, 2026, e3435388, https://doi.org/10.1002/anie.3435388.
排版:牟凯
审核:牛林,刘志博



 北大化学微信